
uniQure社は9月2日、ハンチントン病に対する実験的な単回投与型遺伝子治療薬AMT-130の承認を米国と英国に申請した。同社は米国食品医薬品局(FDA)に対し、迅速承認と優先審査を要請した一方、英国では標準的な販売承認を求めている。同社の申請 発表。
この申請は、注目すべきものの複雑な結果に基づいている。uniQure社によると、高用量を投与された12人の患者のうち、統一ハンチントン病評価尺度(Unified Huntington's Disease Rating Scale)の総合スコアの低下は、自然経過データベースから抽出された対照群と比較して、36か月間で75%遅かったという。この比較は統計的に有意な結果をもたらしたが、同時無作為化有効性比較ではなかった。 ロイター通信は 、この設計上の問題が、同社とFDAの間で数か月にわたる意見の相違の中心にあったと報じた。
ハンチントン病は進行性で遺伝性であり、最終的には死に至る病気である一方、既存の薬は根本的な病気ではなく症状に対処するものであるため、事態は重大です。uniQureは、米国、欧州連合、英国全体で約7万5000人がハンチントン病を患っており、さらに多くの人が発症原因となる遺伝子変異を持っていると推定しています。同社の SECへの正式な通知は 、両方の申請が提出されたことを確認していますが、提出は承認を意味するものではなく、どちらの規制当局も申請書類を全面的に審査するために受理することを保証するものではありません。
脳に一度だけ投与する治療法
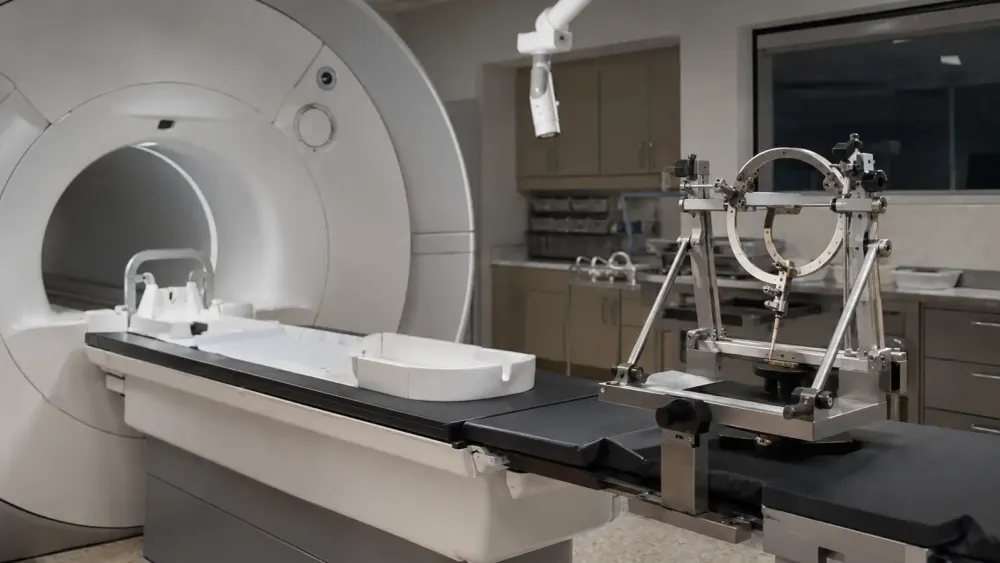
AMT-130(イフェズンチルゲン・イニルパルボベックとも呼ばれる)は、アデノ随伴ウイルスベクターを用いて、ハンチンチンタンパク質の産生を抑制するように設計されたマイクロRNAを投与する。この治療法は、MRI誘導による対流促進注入法を用いて、ハンチントン病によって大きな影響を受ける線条体内の尾状核と被殻に1回投与される。同社の プログラム概要 されている。
この投与方法は、実用化のハードルも高める。患者は画像誘導注入設備を備えた施設で定位脳神経外科手術を受ける必要があり、ウイルスベクターは投与後に簡単に除去することはできない。そのため、規制当局はスコアの変化だけでなく、製造の一貫性、手術の再現性、神経学的安全性、そして期待される効果が不可逆的な介入を正当化するかどうかなど、より多くの点を考慮しなければならない。.
対象となるのは、ハンチントン病の初期症状が現れているものの、機能が十分に維持されている成人です。早期治療によって神経機能をより多く温存できる可能性がありますが、同時に、まだ仕事や自立した生活を送ることができる人々を、長期的な影響が不確かな負担の大きい治療にさらすことになります。このようなバランスこそが、特に問題が生じた際に中止できる薬剤ではなく、長期間にわたって効果が持続することを目的とした遺伝子治療において、継続的な経過観察が重要となる理由です。.
36ヶ月間の証拠が示すもの
米国で行われた主要な臨床試験は、26名の参加者で開始された。6名が低用量群、10名が高用量群、10名が模擬手術対照群に割り当てられた。対照群の4名は、約12か月後に治療群に切り替えた。欧州では、別の研究で13名の患者が治療を受け、さらに免疫抑制状態にある患者や線条体容積の小さい患者を対象とした追加コホートも検討された。公開されている臨床 試験記録 によると、このプログラムは主に安全性、忍容性、および初期の生物学的または臨床的兆候を評価するために設計された。
uniQureは、重要な解析において、治療を受けた参加者を、ハンチントン病の進行に関する大規模観察研究であるEnroll-HDの同様の患者と比較した。高用量群は36か月間で複合スケールで平均0.38ポイント低下したのに対し、外部対照群では1.52ポイント低下し、同社はこの差を進行速度が75%遅くなったと解釈した。 主要な結果 では、運動機能および機能的指標についても支持的な傾向が報告されたが、これらは小規模コホートからの同社が資金提供した結果にとどまっている。
傾向スコアマッチングは、年齢、疾患の病期、ベースラインのパフォーマンスといった観察可能な特性のバランスを取ることができる。しかし、測定されていない因子、評価の違い、あるいは臨床試験と観察データベース間の治療の変化については、バランスを保証することはできない。また、12人の高用量コホートでは、まれな副作用を確実に明らかにすることもできない。独立した 臨床評論 では、外部対照群とサンプルサイズの小ささが効果の大きさに関する確実性を制限すると強調しつつ、結果は有望であると評した。
当初のプラセボ群は、処置の安全性や短期的な測定に関する有用な証拠を提供しているものの、その後のクロスオーバーによって3年間の無作為化比較試験を実施することはできなくなっている。これは技術的な注釈ではない。ハンチントン病の進行は個人差があり、複合尺度は運動機能、認知機能、日常生活能力を組み合わせたものである。見かけ上の大きな差は臨床的に重要である可能性がある一方で、従来の十分な検出力を持つ無作為化試験で観察される同じ差よりも不確実性が高い場合がある。.
FDAが方針転換した理由
今回の申請は、異例とも言える規制当局の方針転換を受けて行われた。2025年11月、ユニキュア社は、FDAが既存の臨床試験パッケージを生物製剤申請の主要な証拠として不十分とみなすようになったと発表した。これは、同社が以前理解していた協議内容と矛盾する。 ロイター通信によると。FDAの懸念は、外部対照試験による分析で、同時対照試験を実施せずに有効性を立証できるかどうかという点に集中していた。
1月に開催されたタイプA会議の後、3月に受け取った正式な議事録には、その時点では外部対照データが不十分であると記載されていた。6月、同社はFDAが36ヶ月間の分析結果が迅速承認申請を裏付ける可能性があることに同意したと発表した。この合意によりuniQureは申請を行うことができたが、受理、優先審査、承認が事前に決定されたわけではなかった。FDAは、証拠評価がどのように変更されたか、あるいはどのような約束が必要になる可能性があるかを説明する詳細な説明を公表していない。.
この論争は、まさにトレードオフを反映している。新たなプラセボ対照神経外科手術試験を実施すれば、より明確な有効性推定値が得られる可能性があるが、参加者は侵襲的な模倣手術を受ける必要があり、進行性の疾患に対する治療へのアクセスが遅れることになる。外部対照群を用いることで、こうした負担を回避し、開発期間を短縮できる一方で、統計的仮定への依存度が高まる。規制当局は、得られた証拠全体が早期アクセスに十分な説得力を持つかどうか、また、承認後に残る不確実性を管理できるかどうかを判断しなければならない。.
迅速承認は不確実性を維持する
FDAの 迅速承認制度 では、治療効果が期待できると合理的に予測できるエンドポイント、あるいは場合によっては中間的な臨床エンドポイントに基づき、医療ニーズが満たされていない重篤疾患に対する早期承認が認められます。申請者は承認後に期待される効果を検証する必要があり、必要な証拠が得られない場合はFDAが承認を取り消すことができます。uniQureは提案された規制上の根拠の詳細をすべて開示しておらず、FDAも申請を公表していません。
実質的な審査に先立ち、当局は通常、申請書類が受理に十分な内容であるかどうかを判断するために約60日間を費やします。申請が受理され、優先審査が認められた場合、uniQure社は標準の10ヶ月ではなく、6ヶ月の審査期間を想定しています。これらの期間は申請審査後に開始されるため、承認日として解釈すべきではありません。優先審査の申請は却下される可能性があり、審査期間が延長される場合や、規制当局が追加の分析、製造情報、または臨床証拠を要求する場合があります。.
英国の申請では、医薬品・医療製品規制庁(MHRA)による並行評価が行われる。同じパッケージを審査する別の規制当局は、たとえ根拠となる証拠が同じであっても、基準や手続きが異なるため、重要な比較対象となる可能性がある。また、別々の申請は、決定が同期していることを意味するものではない。どちらの当局も、異なるフォローアップ、表示、またはリスク管理を求める可能性があり、価格設定、保険適用範囲、治療を提供できる施設の数に関する疑問には、どちらの申請もまだ答えていない。.
次のデータが意思決定を左右する
uniQureは、第3四半期末までに4年間の追跡調査結果を発表する予定です。この更新情報により、外部対照群との乖離が持続するか、縮小するか、拡大するか、また、遅延性の安全性シグナルが現れるかどうかが明らかになるはずです。治療効果の持続性は、治療の価値を左右する重要な要素です。1回の介入で臨床効果が持続すれば、より魅力的な治療法となりますが、不可逆的な投与後に効果が薄れたり、遅発性の毒性が現れたりすると、対処がより困難になります。観察期間を長くしても、非同時比較のあらゆる限界を解消できるわけではありません。.
迅速承認が認められた場合、確認試験の設計と実施時期は、最初の決定と同様に重要となる。FDAの ガイダンス では、確認試験は一般的に速やかに開始され、臨床的有効性を直接検証すべきであるとされている。AMT-130の場合、規制当局は、患者が承認された治療法を受けられるようになった時点で、科学的に信頼性が高く、倫理的に実行可能な計画を必要とするだろう。明確なマイルストーンを設定することで、暫定的な証拠が恒久的な証拠基盤となることを防ぐことができる。
ハンチントン病を患う家族にとって、今回の申請は、大西洋両岸の規制当局に、疾患修飾効果を持つ可能性のある初の遺伝子治療薬を提示するという点で意義深い。しかし、これはAMT-130の有効性を証明するものではなく、患者が研究以外の治療法を求めるべき兆候でもない。今後の審査では、外部で管理された小規模コホートから得られた大きな治療速度低下の兆候が、現時点で治療へのアクセスを正当化するのに十分な信頼性を持つかどうか、そしてもしそうであれば、どのような証拠が後に必要となるのかを判断する必要がある。.











